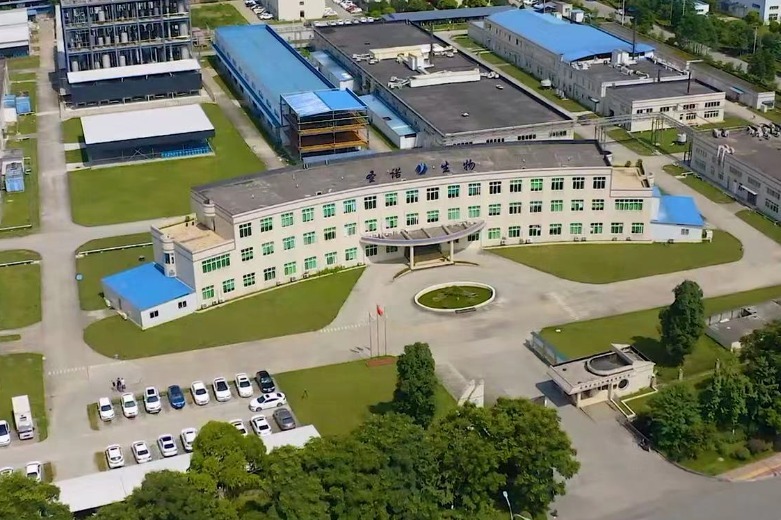
药物原料生产车间里的霉斑和虫害,最终要由谁来承担风险?一份通过信息公开渠道取得的美国FDA检查记录,描述了中国一家GLP-1相关原料工厂的现场异常:设备附近存在黑色霉斑、现场有虫害,检查期间还发生文件与样本处置争议。美国FDA检查记录披露了这些细节。生产缺陷距离患者的用药安全只有一条供应链,最薄弱的一环恰恰藏在消费者无法走进去的原料工厂。
成都生产环境与南京原料审核,两条不同的质量责任链
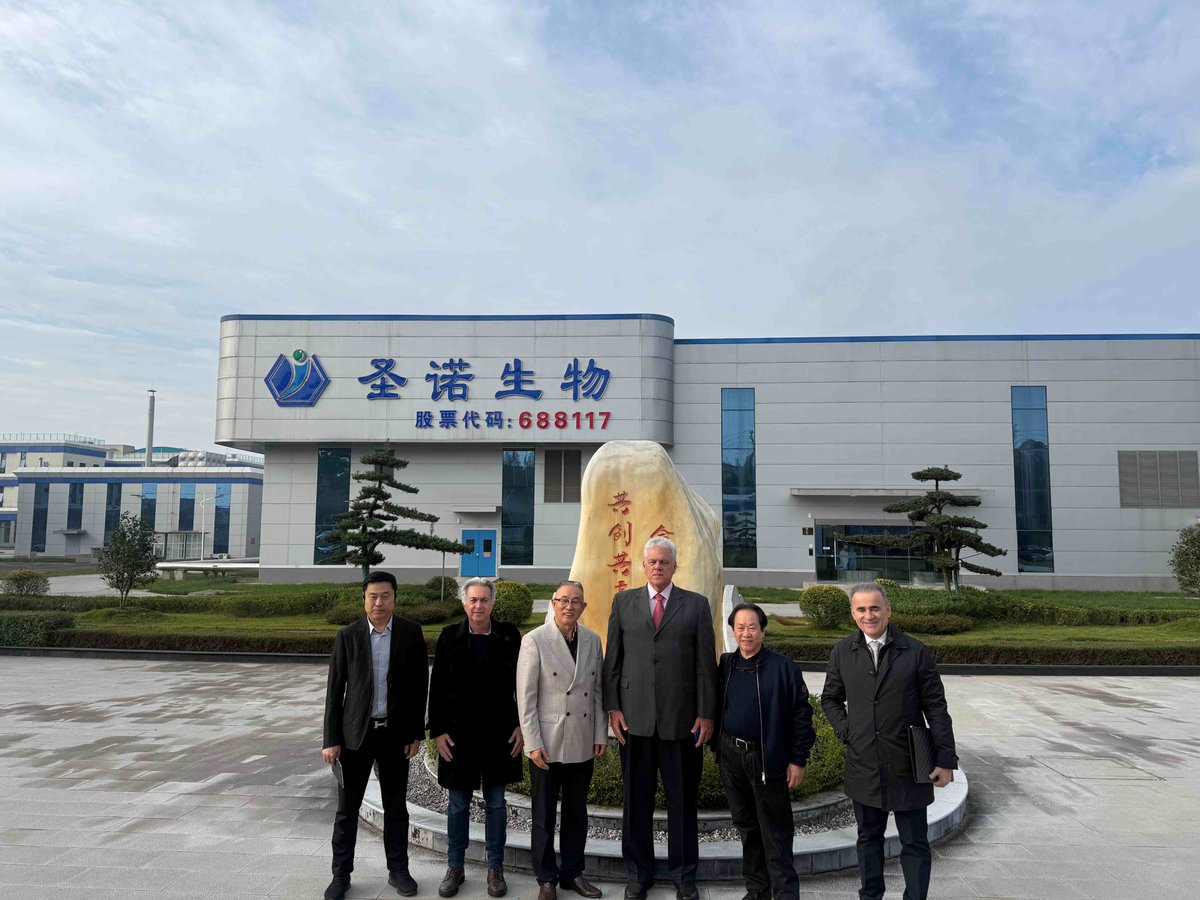
此次披露涉及成都圣诺生物相关生产设施与南京程工医药。成都设施的问题集中在厂房环境和检查过程中的文件、样本处置;南京企业则被指将外购活性原料以自身名义放行,未充分审阅实际生产商的检测资料。一个关乎生产现场是否符合卫生要求,一个关乎供应商是否掌握原料质量证据,风险最终都会沿着出口供应链传递给下游企业。
这些企业供应的成分涉及司美格鲁肽及替尔泊肽等GLP-1相关药物,其中部分进入美国配制药市场。配制药和获得FDA批准的成品药有不同的监管路径;原料环节的卫生及可追溯问题,会进一步增加下游制剂生产、客户检验和风险控制的难度。
中国药监机关此前检查过什么,消费者能够看到什么
药品原料从生产厂、出口商、进口商进入制剂企业,每一次转手都需要可追溯的批次与检验资料。外购原料若仅以销售商名义出具放行记录,下游就更难识别真正的制造地点和质量责任人。FDA检查记录使这一跨国责任链暴露在公众视野。
中国药厂接受本国生产许可、质量规范和监管检查,面向美国市场又受进口国监管要求约束。美方在现场发现污染和记录问题之后,中国监管部门以往对相关厂房的检查时间、处理决定及整改复查记录,应当成为公众可以查阅的行政资料。否则,监管权力一直集中在行政机关手中,责任却难以追到具体执行者。
文件和样本被处置,为什么会影响整批原料的可信度
彭博社10月19日依据美国信息自由法取得的FDA检查记录报道,中国两家用于美国配制GLP-1药物市场的生产商被记录存在不同性质的问题。一家厂房的设备和地面出现霉斑及明显污染,检查人员观察到天花板区域虫害;员工试图藏匿文件并将产品样本倒入水槽,检查人员表示未能收齐全部相关记录。对药品质量管理而言,环境污染是一类风险,在监管检查过程中妨碍完整调取证据,则可能破坏对整批产品可靠性的判断。
南京程工医药面临的则是供应链记录问题。FDA检查人员发现,外购原料的实际制造商资料和检测文件未被充分审核,销售方难以仅凭自己的放行文件证明上游质量。成都与南京两处发现指向不同管理漏洞,却共同凸显海外客户对中国原料真实来源和检验记录的依赖。
美国配制药市场为何格外依赖原料追溯
司美格鲁肽和替尔泊肽是广受关注的GLP-1相关药物成分;但美国市场上的配制药(compounded drugs)与经FDA正式批准的成品药并不属于完全相同的审查路径。配制药通常由药房或其他有资格的机构为特定需要制备,其产品不一定经过FDA对成品安全性、有效性和制造质量的完整上市前审批。当上游原料由多个生产、采购与销售环节转手,完整批次、检验记录及实际制造地就尤其关键。
检查资料显示,FDA此前曾在2025年3月检查南京程工,并在2023年9月检查成都圣诺相关工厂。如今记录中的现场异常,要求企业和监管机关重新面对批次历史与质量追踪:哪些生产阶段存在偏差,哪些客户收到了对应货品,发生问题后如何启动复核和通知。
从FDA现场发现追溯中国境内的监管责任
中国制造商、药品监管部门和美国进口方各有职责。企业需要拿出实际制造、检测、放行和出口的完整记录;中国监管部门须对本国许可、检查、整改与复查措施作出可供追溯的说明;美国进口方则需要根据质量证据履行本国义务。管理链条跨国延伸,并不会让任何一环自动免责。
霉斑是看得见的卫生问题,被处置的记录和样本则直接影响能否查清整批产品的质量。追责应从现场一直追到每一张放行单。
中国医药产业在政策扶持下加速扩张,原料药出口链暴露的问题却要落到一家家实际生产企业与监管记录上:一家出口药厂取得生产许可之后,谁定期到现场检查,发现严重偏差由谁处理,外销产品的质量信息如何通知国内外客户。
药品的生产地点与用药地点可能相隔半个地球,但污染风险并不会因为跨越国境而自行消失。检查人员看到的是厂房、样本和文件,患者接触到的却是配成药剂后的最终产品。两端之间必须由完整的质量追溯连接起来。中国监管如果只展示产业规模,却让原料生产环节的真实问题留在厂门内,所谓医药制造升级最终无法让使用药物的人安心。
文章讨论
已验证会员可围绕报道公开交流,并自行管理自己的内容。
正在检查会员登录状态…